来源:《农药》2026(09)
原标题:草铵膦的高效绿色合成方法
作者:史秀肖, 范立攀, 石卫贾, 成国(河北威远生物化工有限公司)
草铵膦是一种灭生性有机磷类除草剂,具有高效、低毒、除草谱广等显著特点。2022年以来,随着草铵膦市场售价大幅下降、耐草铵膦转基因技术的推广以及以草铵膦为原料的大规模生物酶法精草铵膦的投产等因素叠加,使得草铵膦需求快速增长。目前草铵膦已成为使用量仅次于草甘膦的除草剂,年市场需求已超过10万吨。中国是全球最大的草铵膦生产国家,截至2023年底,中国国内产能已突破11万吨/年。
草铵膦的合成方法报道较多,目前工业化采用的主要方法以甲基亚膦酸二乙酯为中间体原料,用Strecker法或海因法合成草铵膦。甲基亚膦酸二乙酯的合成技术成熟,目前已实现规模生产和市场销售。主要是使用气相法或铝法合成甲基二氯化磷,再和乙醇反应合成甲基亚膦酸二乙酯。
Strecker法和海因法合成草铵膦工艺中通常涉及多个反应步骤,反应路线长。使用强酸或强碱,存在设备腐蚀、三废产生多、原子经济性低、提纯复杂等问题。海因法碱水解工艺,虽避免了强酸腐蚀,但使用氢氧化钙或氢氧化钠等碱仍会产生大量无机盐,如碳酸钙或硫酸钠,虽然碳酸钙可以灼烧后回收套用,但回收成本过高。
本实验对海因法合成草铵膦工艺进行了创新性改进,探索了以碳酸铵作为氨源和水解试剂的一锅法合成路线。通过巧妙控制反应条件,使其在高压釜中一步完成从醛到最终产物草铵膦的转化,缩短了工艺流程,碳酸铵溶液易于回收套用,工艺中固废、废液产生量极少,易实现连续化生产,显著提高了工艺的绿色化和经济性,是一种草铵膦的高效绿色合成方法。工艺路线如图1所示。
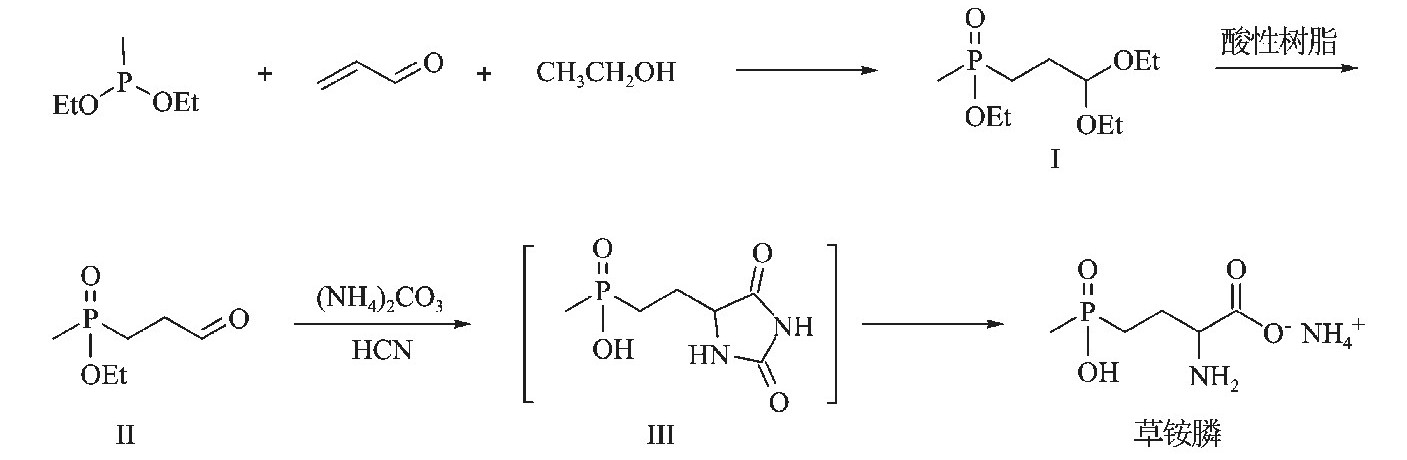
图1. 碳酸铵水解海因法合成草铵膦工艺路线
1 实验部分
1.1 仪器与试剂
仪器:AVANCEⅢHD 500 MHz核磁共振仪(德国Bruker BioSpin GmbH公司);Agilent 1260型高效液相色谱仪(美国Agilent Technologies公司);GSHA-2L强磁力偶合搅拌高压釜(中国蓬莱禄昊化工机械有限公司)。
试剂:20%氢氰酸溶液自制,甲基亚膦酸二乙酯(宁夏永农生物科学有限公司)、碳酸铵(山东隆汇化工有限公司)、酸性树脂(西安蓝晓科技新材料股份有限公司)、甲醇(河北金牛旭阳化工有限公司)、乙醇(中溶科技股份有限公司),丙烯醛(湖北圣灵科技有限公司)。
1.2 化合物的合成
1.2.1 3-[乙氧基(甲基)膦酰基]丙醛的合成(中间体Ⅱ)
称取69.4 g甲基亚膦酸二乙酯(含量98%,0.5 mol)置于250 mL四口瓶内,再加入92 g(2 mol)无水乙醇搅拌使其混合均匀。将30 g丙烯醛(含量98%,0.525 mol)缓慢滴加到反应体系中,该反应为放热反应,通过水浴降温控制反应温度在20~30℃范围内。滴加完毕后,升温至50~60℃保温反应1 h,得到(3,3-二乙氧基丙基)(甲基)次膦酸乙酯(中间体Ⅰ)的溶液。随后于60~70℃减压蒸馏脱除乙醇,向残余物中加入200 g水和30 g磺酸树脂,在50~60℃水解反应2 h,反应结束后过滤,滤饼用50 g水洗涤,回收磺酸树脂,滤液洗液合并后经减压蒸馏脱除乙醇及部分水,得无色透明的3-[乙氧基(甲基)膦酰基]丙醛溶液200 g(含水约60%),直接用于下一步反应。
1.2.2 草铵膦的合成
将上述3-[乙氧基(甲基)膦酰基]丙醛溶液加入高压釜,加入水730 g,碳酸铵120 g(1.25 mol),加入20%氢氰酸溶液70.9g(0.525 mol),升温至80℃,压力0.5 MPa,反应4 h,得到5-[3-(羟基(甲基)膦酰基)丙基]咪唑烷-2,4-二酮(中间体Ⅲ)溶液。继续升温至160℃,压力3.0 MPa,反应13h,降温得到草铵膦溶液1115 g,草铵膦含量7.19%,总收率81.0%。先常压蒸馏回收碳酸铵溶液,再减压蒸馏脱水,合并回收的碳酸铵和水套用于中间体Ⅲ合成反应。草铵膦溶液蒸干后的残留物用150 g甲醇回流溶解,降至室温后析出固体,经过滤、甲醇洗涤、干燥得到草铵膦固体78.3 g,含量97.9%,结晶产物收率77.4%(以甲基亚膦酸二乙酯计)。1H NMR(400 MHz,D2O)δ:1.11(d,3H,-CH3),1.42~1.51(m,2H,-CH2-),1.90~1.93(m,2H,-CH2-),3.64~3.67(m,1H,-CH-);13C NMR(100 MHz,D2O)δ:174.3,55.1(d,J=15.0 Hz),26.4(d,J=91.0 Hz),24.2,15.3(d,J=93.0 Hz)。
1.2.3 5-[3-(羟基(甲基)膦酰基)丙基]咪唑烷-2,4-二酮(中间体Ⅲ)的提取与鉴定
草铵膦的合成过程中高压釜第一温度段反应完成后,降温,减压浓缩除去溶剂和碳酸铵,残留物经乙醇重结晶可得到5-[3-(羟基(甲基)膦酰基)丙基]咪唑烷-2,4-二酮(中间体Ⅲ)。1H NMR(400 MHz,MeOH-d4)δ:1.19(d,3H,-CH3),1.51~1.60(m,2H,-CH2-),1.86~2.04(m,2H,-CH2-),4.11~4.15(m,1H,-CH-);13C NMR(100 MHz,MeOH-d4)δ:176.5,158.7,58.8(d,J=15.3 Hz),26.1(d,J=92.0 Hz),25.2,14.5(d,J=92.9 Hz)。
2 结果与讨论
3-[乙氧基(甲基)膦酰基]丙醛(中间体Ⅱ)的合成采用磺酸树脂水解缩醛,避免体系引入无机酸导致无机盐进入草铵膦原药引起含量降低,最终草铵膦含量达到97%以上。中间体Ⅱ和氰化氢、碳酸铵先在较低温度下反应合成海因衍生物中间体Ⅲ,再通过提高温度使其水解,从而得到草铵膦。
中间体Ⅲ的合成和草铵膦的合成采用一锅法反应,但存在2个温度控制阶段,分别对中间体Ⅲ合成阶段和草铵膦合成阶段的反应条件进行了优化。由于本文采用一锅法投料,碳酸铵既作为中间体Ⅲ合成的原料,又是高温水解合成草铵膦的碱性来源,因此中间体Ⅲ合成阶段中碳酸铵的投入量必须是过量的,投料量由后续水解条件决定。反应完成后利用碳酸铵受热易分解,水中溶解度大,易于吸收回收的特点,实现碳酸铵的高效低成本回收。
2.1 5-[3-(羟基(甲基)膦酰基)丙基]咪唑烷-2,4-二酮(中间体Ⅲ)合成阶段优化
中间体Ⅲ合成的反应温度与反应时间有显著相关性:提高反应温度能够缩短反应周期,但温度过高会引起3-[乙氧基(甲基)膦酰基]丙醛(中间体Ⅱ)中的醛基发生副反应和氰根的聚合反应,造成中间体Ⅲ收率下降。因未对上一步反应产物中间体Ⅱ进行提纯,在中间体Ⅲ的合成和水解阶段,原料碳酸铵、氢氰酸、水的投入量均以起始原料甲基亚膦酸二乙酯为基准计算。为明确中间体Ⅲ的合成条件,单独对其合成阶段进行了优化。参考海因法合成蛋氨酸的工艺[11],在氢氰酸物质的量为甲基亚膦酸二乙酯1.05倍的情况下,进行不同水量、碳酸铵量、反应温度和反应时间的条件实验(见表1),水量指反应体系总水量,包括3-[乙氧基(甲基)膦酰基]丙醛(中间体Ⅱ)带入的水、氢氰酸中的水和反应加入的水。
由实验结果可以看出,中间体Ⅲ合成在低温下反应时间较长,提高温度能缩短反应时间,70~80℃下反应4 h以上收率变化不大。但温度继续升高,中间体Ⅲ收率下降,110℃反应,收率只有50%,除去副反应增多的原因外,主要是由中间体Ⅲ发生水解造成。水量对中间体Ⅲ收率的影响较小,其物质的量为甲基亚膦酸二乙酯的30~100倍时收率基本一致。
表1反应温度与时间对中间体Ⅲ收率的影响
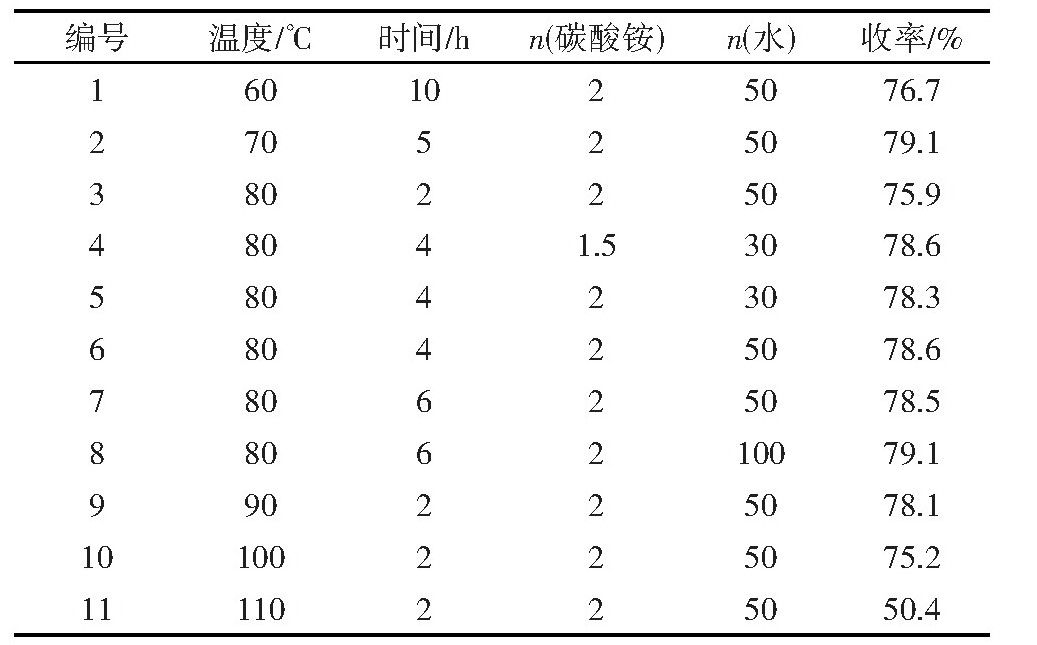
注:n表示相对于甲基亚膦酸二乙酯的摩尔倍数。
2.2 草铵膦合成阶段优化
中间体Ⅲ合成阶段反应温度为80℃,反应时间为4 h,反应完成后,直接升温进行水解反应制备草铵膦,并以草铵膦收率为评价指标。为系统考察碳酸铵用量、水量、水解反应温度及反应时间4个因素对草铵膦收率的影响,设计了4因素3水平的正交试验,结果见表2。因中间体Ⅲ的合成和其水解得草铵膦为一锅反应,表2中优化的碳酸铵用量为反应开始时一次性加入量,水量为中间体Ⅱ溶液中含水、氢氰酸中含水和加入的水量之和。
表2 水解反应正交实验结果统计
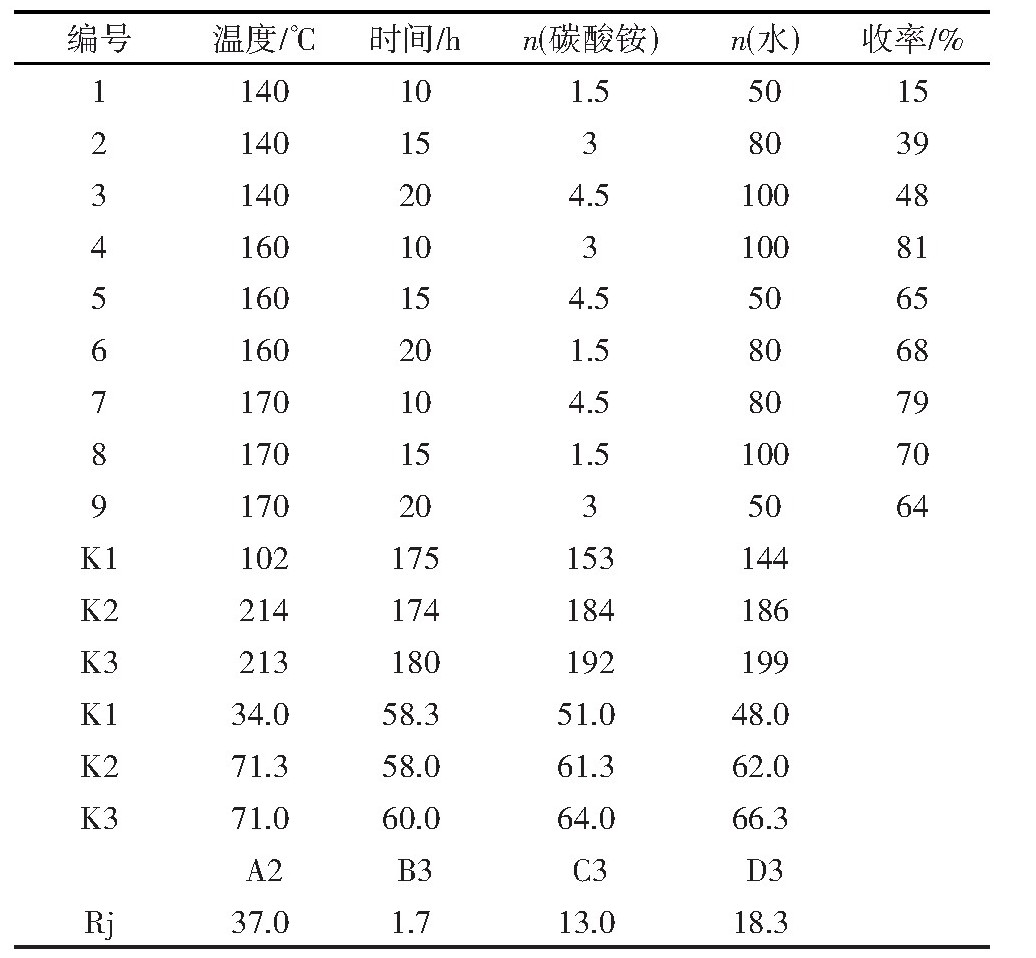
注:n表示相对于甲基亚膦酸二乙酯的摩尔倍数。
正交试验极差分析表明,反应温度与加水量是中间体Ⅲ水解过程中影响草铵膦收率的关键因素。据此筛选出的水解条件为:碳酸铵物质的量为甲基亚膦酸二乙酯的4.5倍,水物质的量为甲基亚膦酸二乙酯的100倍,反应温度为170℃,反应时间为20 h。在该条件基础上,进一步开展了单因素优化实验。
2.2.1 水解温度对草铵膦合成的影响
在中间体Ⅲ合成阶段,控制碳酸铵、水的物质的量分别为甲基亚膦酸二乙酯的4.5、100倍,于80℃下反应4 h。然后继续升温进行中间体Ⅲ水解反应,反应时间为20 h,通过改变水解温度进行系列实验,反应完成后降温取样,测定草铵膦含量并计算收率,收率随反应温度的变化趋势如图2所示。
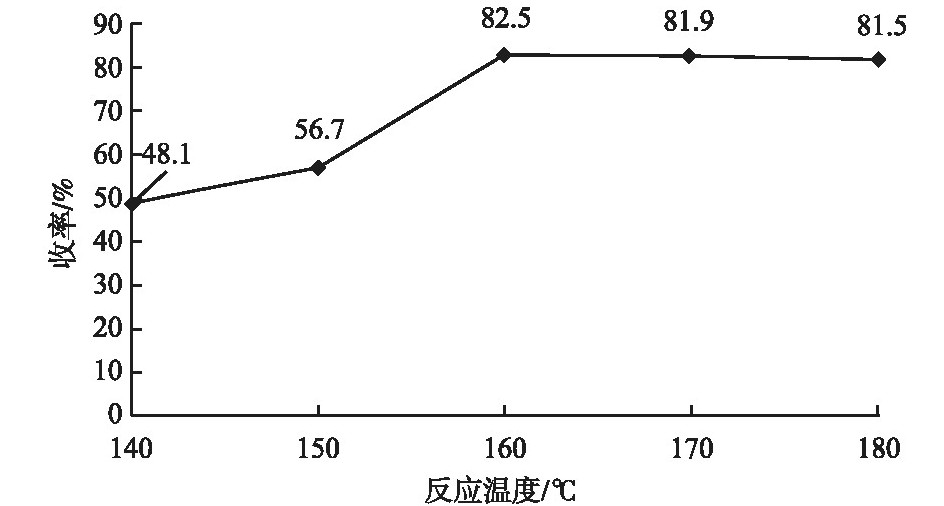
图2. 水解反应温度对草铵膦收率的影响
由图2可见,水解温度为140℃时草铵膦收率偏低;在140~160℃区间内,收率随温度升高显著提升;当温度超过160℃后,收率呈现小幅下降趋势。因此,水解反应的适宜温度确定为160℃。
2.2.2 碳酸铵用量对草铵膦收率的影响
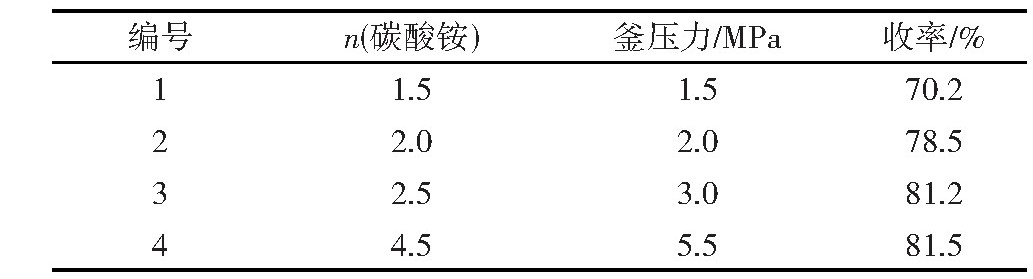
固定加水量为甲基亚膦酸二乙酯摩尔量的100倍,改变碳酸铵投料量,在80℃下进行中间体Ⅲ合成反应,反应时间为4 h,随后升温至160℃水解20 h。反应结束后冷却,测定草铵膦含量并计算收率,结果见表3。
表3. 碳酸铵量对草铵膦收率的影响
注:n表示相对于甲基亚膦酸二乙酯的摩尔倍数。
由表3数据可知,当碳酸铵用量超过2.5倍摩尔量后,草铵膦收率趋于稳定,继续增加碳酸铵用量对收率提升影响不明显;然而碳酸铵用量的增加会显著提高反应釜内压力,对设备耐压等级提出更高要求。综合收率与设备成本,选择碳酸铵的物质的量为甲基亚膦酸二乙酯的2.5倍较为合理。
2.2.3 水量对草铵膦收率的影响
在中间体Ⅲ合成阶段,控制碳酸铵的物质的量为甲基亚膦酸二乙酯的2.5倍,改变加水量,于80℃下反应4 h,随后升温进行水解反应,反应时间为20 h。反应结束后冷却取样,测定草铵膦含量并计算收率,水量对收率的影响规律如图3所示。结果表明,加水量对草铵膦收率具有显著影响:当水摩尔量与甲基亚膦酸二乙酯摩尔量的比值小于80时,收率随水量增加明显上升;二者摩尔量的比值超过80后增幅放缓;水量达到100倍摩尔量以上时,草铵膦收率可稳定在80%以上。
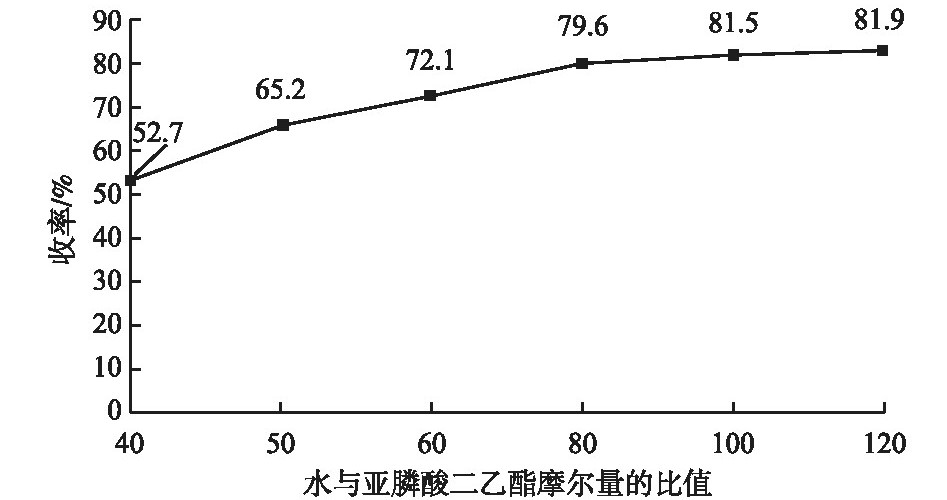
图3. 总水量对草铵膦收率的影响
2.2.4 水解反应时间对草铵膦收率的影响
在碳酸铵、水的摩尔量分别为甲基亚膦酸二乙酯的2.5、100倍的条件下,于80℃反应4 h完成中间体Ⅲ的合成后,继续升温至160℃开始计时水解反应。通过高压釜取料口在不同反应时间点取样,测定草铵膦含量并计算收率,反应时间与收率的变化关系如图4所示。
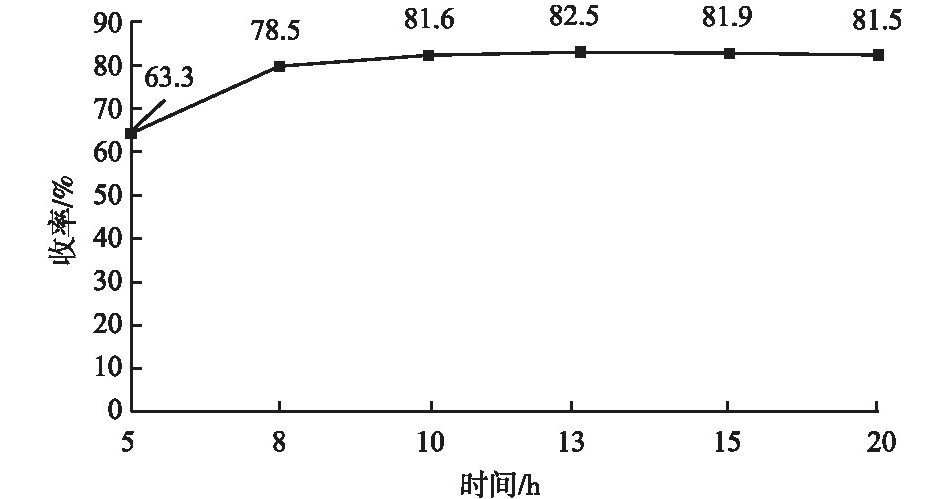
图4. 水解反应时间对草铵膦收率的影响
由图4的变化曲线可知,草铵膦收率随水解反应时间的延长而逐步提升。反应进行至8 h后,收率增长速率明显放缓,13 h后收率基本趋于稳定,继续延长反应时间对收率提升贡献有限。综合考虑生产效率与能耗,选取13 h为最佳水解反应时间。
3 结论
本文开发了一种草铵膦的高效绿色合成方法。以甲基亚膦酸二乙酯为起始原料,与丙烯醛和乙醇经加成反应制得(3,3-二乙氧基丙基)(甲基)次膦酸,再经酸性树脂水解得到3-[乙氧基(甲基)膦酰基]丙醛。后者与碳酸铵、氢氰酸通过一锅法反应直接合成草铵膦,反应液经蒸馏回收碳酸铵和水后,以甲醇结晶即可得到产品。
本文重点对一锅法的2个阶段——中间体Ⅲ合成阶段和草铵膦合成阶段分别进行了条件优化,确定了中间体Ⅲ合成阶段的最适宜的条件为:碳酸铵的量为甲基亚膦酸二乙酯摩尔量的2.5倍,水量为甲基亚膦酸二乙酯摩尔量的100倍,温度80℃,反应时间4 h;草铵膦合成阶段的条件为:反应温度160℃,反应时间13 h,以原料甲基亚膦酸二乙酯计总收率达到80%以上。
该工艺后处理简便,蒸馏除去碳酸铵和水后经甲醇结晶即可获得含量97%以上的草铵膦原药;工艺过程中废固、废液产生量极少,碳酸铵水溶液可回收循环套用,符合绿色化学理念,是一种高效环保的草铵膦合成方法。