苯唑草酮(topramezone)是由巴斯夫公司开发的首个苯甲酰吡唑酮类除草剂,属于对羟基苯基丙酮酸酯双氧化酶(HPPD)抑制剂。其结构式如图1所示。
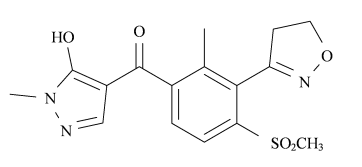
图1 苯唑草酮的结构式
苯唑草酮通过特异性抑制杂草体内HPPD的活性,阻断类胡萝卜素生物合成,导致杂草白化死亡。该除草剂具有杀草谱广,对作物安全性高、兼容性好及低毒环保等显著优势。作为重要的HPPD抑制剂类除草剂,其成功研发不仅丰富了该类除草剂的产品谱系,也为农田杂草防控及抗性治理提供了新的技术路径。近年来,中国已成为全球苯唑草酮最主要的生产基地,产能占比在40%以上。且随着国内企业新建产能的释放,这一比例预计还将持续攀升。
1 苯唑草酮合成工艺概述
根据文献与专利调研,目前苯唑草酮的代表性合成工艺路线主要归纳为以下3类。
(1)德国巴斯夫原研路线。巴斯夫在其核心合成专利(CN1495158A、US6525204B1)中构建了完整的合成技术壁垒,对苯唑草酮以及各中间体的制备方法进行了保护。基于不同的起始原料,具体又衍生出3条合成路线。
路线1:以2,3-二甲基硝基苯为起始原料,经邻位甲基选择性肟化、成环、加氢还原、重氮化、溴化、氧化反应,最终与1-甲基-5-羟基吡唑缩合制备得到苯唑草酮。该路线起始原料简单易得,合成步骤较短,但因涉及重氮化、催化加氢等高危工艺,工业化放大难度较大。合成路线见图2。
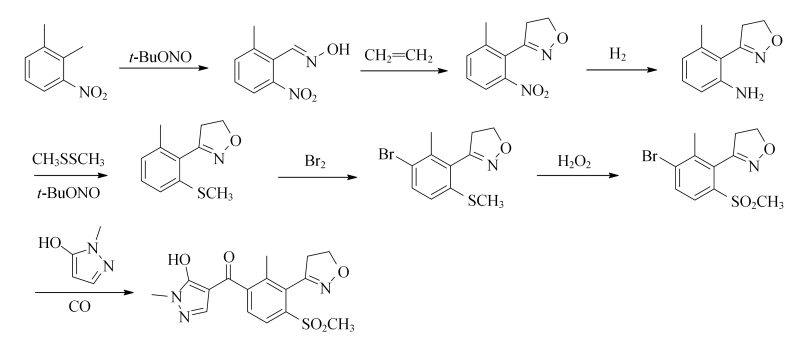
图2 苯唑草酮合成路线1
路线2:以2-甲基-3-氨基苯甲酸甲酯为起始原料,经硫氰根取代、还原、溴化、二次还原、氧化、肟化、成环、二次氧化反应,最终与1-甲基-5-羟基吡唑缩合制备得到苯唑草酮。
该路线不仅起始原料价格昂贵,合成步骤冗长,且多次涉及氧化与还原反应,操作繁琐复杂,总收率较低。因此,工业化生产难度较大。具体合成路线见图3。
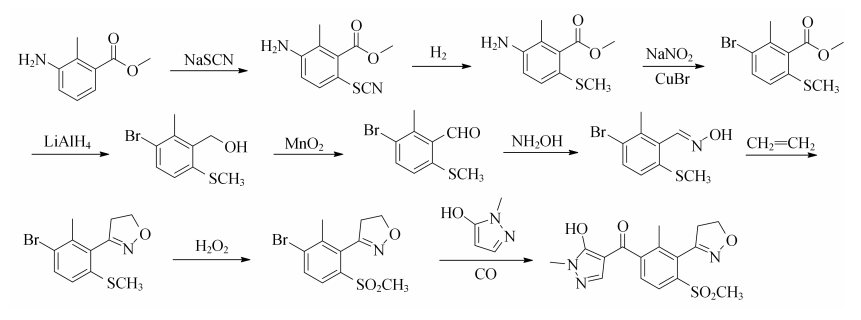
图3 苯唑草酮合成路线2
路线3:以2,3-二甲基苯胺为起始原料,经重氮化、溴代、氧化、肟化及成环反应,最终与1-甲基-5-羟基吡唑缩合制备得到苯唑草酮。相比于路线1和路线2,该工艺路线不仅原料成本较低,而且合成路线简单经济,缩短了反应步骤和时间,总收率相对较高,适合工业化放大生产。合成路线见图4。
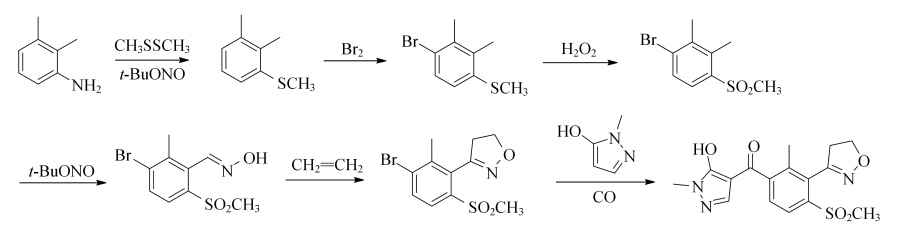
图4 苯唑草酮合成路线3
因专利保护和技术经济性限制,巴斯夫公开的前2条原始合成路线未在国内实现规模化应用。目前,国内生产主要采用路线3。该路线总收率相对较高,适合工业化放大生产。
(2)日本曹达公司在专利US6147031A1中公开了一种苯唑草酮合成方法(路线4)。该路线以2,3-二甲基-4-(甲基磺酰基)苯甲酸甲酯为起始原料,经溴化、氧化、肟化、成环、水解、酰氯化反应,最终与1-甲基-5-羟基吡唑盐酸盐缩合得到目标物苯唑草酮。该路线起始原料不易获取,且合成步骤较长;特别是在溴化反应中,采用NBS引入溴甲基并进一步转化为醛基的过程,反应选择性较差。受限于此,目前未见该路线的工业化生产。合成路线见图5。
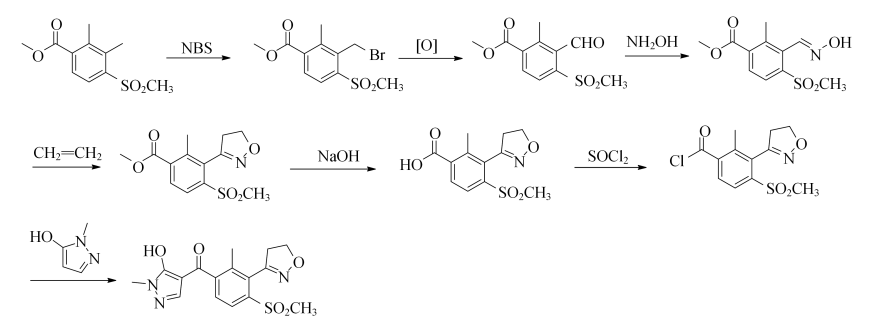
图5 苯唑草酮合成路线4
(3)中国药科大学在专利CN103788083A中报道了一种制备除草剂苯唑草酮的方法(路线5)。该路线以2,3-二甲基硝基苯为起始原料,经邻位选择性肟化、成环、氯化亚锡还原、重氮化、溴代、羧基化、氧化,最终在碱性条件下与1-甲基-5-羟基吡唑缩合制备得到苯唑草酮。该路线不仅步骤较长,而且反应中使用到危险性较大的正丁基锂,存在显著安全隐患,未见工业化生产前景。工艺路线见图6。
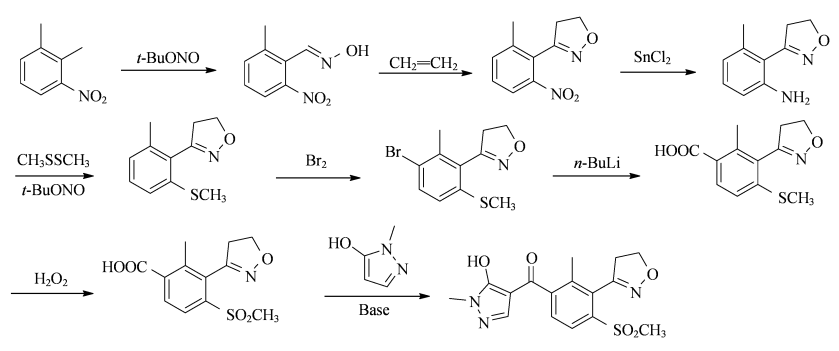
图6 苯唑草酮合成路线5
尽管苯唑草酮的合成工艺已日趋成熟,但在其产业化进程中仍面临诸多技术瓶颈。一是关键中间体制备工艺复杂、反应步骤冗长,且收率偏低,导致生产成本居高不下;二是传统合成工艺采用的溴化/卤化等反应存在收率低、“三废”排放量较大等问题,且所用试剂多具有毒性,给安全生产与环境保护带来双重压力,绿色制造技术亟待开发;三是工艺的原子经济性优化不足,缺乏对废气治理、溶剂回收利用等的系统优化,背离了农药行业绿色智能化发展方向。因此,基于上述行业痛点,结合绿色农药工业化生产的迫切需求,构建高效、环保、经济的苯唑草酮合成工艺体系具有重要的现实意义与应用价值。
在苯唑草酮现有工艺路线的基础上,利民控股集团股份有限公司研究开发了一条高效低成本,且适用于工业化生产的新合成路线。具体路线如图7所示。
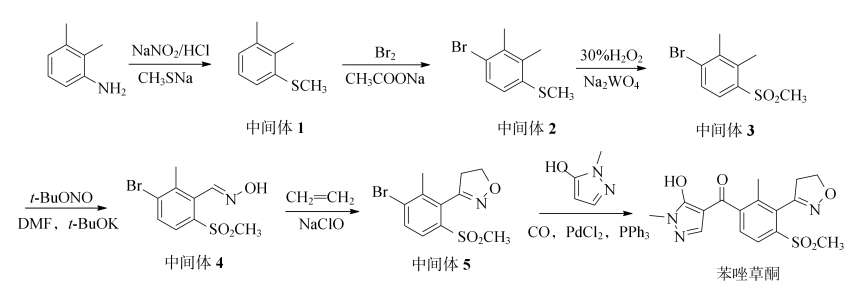
图7 苯唑草酮新合成路线
2 实验部分
2.1 试剂与仪器
试剂:2,3-二甲基苯胺、甲硫醇钠、亚硝酸叔丁酯、亚硝酸异戊酯、亚硝酸正丁酯、氯化钯、三苯基膦、1-甲基-5-羟基吡唑、叔丁醇钾、钨酸钠,购自安徽泽升科技股份有限公司;亚硝酸钠、盐酸、溴素、乙酸钠、30%双氧水、次氯酸钠、氢氧化钠、碳酸氢钠,购自国药集团化学试剂有限公司;二氯乙烷、冰醋酸、无水乙醇、乙酸乙酯、甲基叔丁基醚、N,N-二甲基甲酰胺、二氧六环,购自南京晚晴化玻仪器有限公司。
乙烯气体和CO气体,均购自南京特种气体有限公司。
仪器:DF-101B即热式恒温磁力搅拌器;ZF-1型三用紫外仪;SHZ-D型循环水式多用真空泵;RE-52A型旋转蒸发仪;ME-104型电子天平;DC-2006低温恒温槽;JJ-1型电动搅拌机;101-2A电热鼓风干燥箱;日本电子400 MHz核磁共振仪;Agilent 1260高效液相色谱仪。
2.2 合成步骤
2.2.1 2,3-二甲基苯甲硫醚(中间体1)的制备
在2 L四口烧瓶中加入500 g水与167.3 g浓盐酸,开启机械搅拌,待体系温度稳定至30℃后,缓慢滴入100 g 2,3-二甲基苯胺。控制滴加温度不超过35℃,滴加完毕后于30℃保温搅拌40~60 min,使原料充分溶解并形成均相体系。随后将反应液降温至-5℃,缓慢滴加亚硝酸钠水溶液,滴加完毕后于-5~0℃保温反应1 h,即得到棕色澄清的重氮盐溶液。
向上述重氮盐溶液中缓慢滴加甲硫醇钠水溶液,滴加过程中控制体系温度不超过5℃,滴加完毕后转移至30℃水浴中保温反应3~4 h。反应结束后,用浓盐酸调节pH至1~2,再加入200 mL二氯乙烷萃取,静置分层后收集有机相。水相再用300 mL二氯乙烷分2次萃取,合并3次有机相。有机相经无水硫酸钠干燥后,减压旋蒸脱除二氯乙烷,得到红棕色液体116.20 g,产品质量分数为90.72%,收率为92.48%。
1H NMR(400 MHz,CDCl3)δ:2.25(s,3H),2.27(s,3H),2.41(s,3H),6.95(d,J=7.2 Hz,1H),7.02-7.10(m,2H)。
2.2.2 2,3-二甲基-4-甲硫基溴苯(中间体2)的制备
向1 L四口烧瓶中依次加入92.88 g的中间体1、450 mL二氯乙烷和75.03 g无水乙酸钠,开启机械搅拌使体系混合均匀。在20~25℃条件下,缓慢滴入126.7 g溴素,滴加过程中控制体系温度不超过30℃。滴加完毕后,将体系升温至30℃,保温搅拌反应3 h。
反应结束后,抽滤除去不溶的固体盐类杂质,滤液减压浓缩,得到红棕色液体129.5 g,产品质量分数为85.43%,收率为91.88%。
1H NMR(400 MHz,CDCl3)δ:2.39(s,3H),2.41(s,3H),2.46(s,3H),6.97(d,J=8.0 Hz,1H),7.42(d,J=8.0 Hz,1H)。
2.2.3 2,3-二甲基-4-甲磺酰基溴苯(中间体3)的制备
向2 L四口烧瓶中依次加入162.7 g中间体2、650 mL无水乙醇和6.97 g二水合钨酸钠,开启机械搅拌使体系充分混合均匀。在20~25℃条件下,缓慢滴入239 g 30% H2O2水溶液,滴加过程中控制体系温度不超过35℃。滴加完毕后,将反应体系升温至50℃,保温搅拌反应3 h。反应结束后,将体系自然降温至室温,加入800 mL的水搅拌析晶30 min,抽滤。滤饼用少量冰水洗涤2~3次,真空干燥至恒重,得到淡黄色固体158.14 g,产品质量分数为99.274%,收率为85.43%。
1H NMR(400 MHz,CDCl3)δ:2.47(s,3H),2.70(s,3H),3.11(s,3H),7.61(d,J=9.0 Hz,1H),7.78(d,J=9.0 Hz,1H)。
2.2.4 3-溴-2-甲基-6-甲磺酰基苯甲醛肟(中间体4)的制备
在250 mL四口瓶中依次加入20 g中间体3、24.57 g亚硝酸叔丁酯和80 mL DMF,启动机械搅拌使体系混合均匀。将反应体系降温至-35℃,在该温度下分批加入叔丁醇钾,加料过程中体系由黄色逐渐变为黑褐色。加料完毕后于-40~-30℃保温反应2 h。反应结束后,缓慢升温至0~5℃,用浓盐酸调节pH至3,减压旋蒸脱除大部分DMF。随后向残余物中加入100 g水,搅拌均匀,用乙酸乙酯萃取3次(50 mL×3),合并有机相。有机相用100 mL饱和碳酸氢钠水溶液洗涤2次后,减压浓缩得到16.15 g深棕色黏稠液体。向黏稠液体中加入甲基叔丁基醚搅拌析晶,得淡黄色固体8.17 g,产品质量分数为93.86%,收率为68.1%。
1H NMR(400 MHz,DMSO-d6)δ:2.34(s,3H),3.12(s,3H),7.71(d,J=6.8 Hz,1H),7.92(s,2H),11.72(s,1H)。
2.2.5 3-(3-溴-2-甲基-6-甲磺酰基苯基)-4,5-二氢异噁唑(中间体5)的制备
向1 L高压釜中加入50 g中间体4、100 mL二氯乙烷、100 mL水和204.13 g次氯酸钠水溶液,密闭反应釜后,用氮气置换釜内空气3次。通入乙烯气体至釜内压力达2.0 MPa,反应期间持续补加乙烯以维持压力稳定,于25℃条件下反应12 h。反应结束后缓慢泄压,反应液用100 mL水洗涤3次,分出有机相,减压旋蒸脱除溶剂,得到白色粉末状固体39 g,收率为71.6%。
1H NMR(400 MHz,CDCl3)δ:2.41(s,3H),3.18(s,3H),3.25~3.34(m,2H),4.54~4.63(s,2H),7.83(s,2H)。
2.2.6 苯唑草酮的合成
向250 mL高压釜中依次加入中间体5、1-甲基-5-羟基吡唑、碳酸钾、氯化钯、三苯基膦和二氧六环,密闭反应釜后,用氮气置换3次。随后通入CO气体,缓慢升压至6 MPa,并升温至130℃,在此温度和压力下反应10 h。反应结束后,关闭加热装置,待反应体系自然冷却至室温后,缓慢泄压。将反应液转移至500 mL烧瓶中,减压浓缩除去二氧六环,加入100 mL水搅拌15 min,抽滤除去不溶物。滤液用盐酸调节pH至2~3,随后用二氯甲烷萃取3次,合并有机相。有机相分别用饱和碳酸氢钠水溶液和盐水洗涤1次,减压浓缩除去二氯甲烷,得到黄色固体13.7 g,收率为60%。固体熔点为221.3℃。
元素分析:C 51.57,H 4.33,O 22.90,N 12.03(计算值);C 51.25,H 4.13,O 22.95,N 12.33(实测值)。
1H NMR(400 MHz,DMSO-d6)δ:2.18(s,3H),3.24(s,3H),3.34(d,J=10 Hz,2H),3.57(s,3H),4.46(t,J=10 Hz,2H),7.34(s,1H),7.65(d,J=8.5 Hz,2H),7.95(d,J=8.5 Hz,2H)。
3 结果与讨论
在中间体1的合成中,本研究创新性地采用NaNO2/HCl/CH3SNa重氮盐体系替代传统路线中常用的t-BuONO/CH3SSCH3/Cu体系。该工艺改进具有双重优势:一方面,显著降低原料采购成本。相较于传统工艺中价格昂贵的亚硝酸叔丁酯与二甲基二硫醚,所选用的亚硝酸钠与甲硫醇钠不仅市场售价更低,且供应渠道稳定,从源头上控制了生产成本;另一方面,大幅降低合成体系中刺激性及恶臭气味的排放。传统工艺中,亚硝酸叔丁酯通常热分解产生异丁烯、二甲基二硫醚等恶臭组分。新工艺大幅降低了含硫组分的排放量,既改善了实验操作环境,也减轻了后续工业化生产中的废气处理压力。相比于路线1、2、4,该路线的可操作性大幅提升。
在中间体2的合成中,本研究采用溴素/乙酸钠/二氯乙烷体系代替传统工艺中常用的溴素/冰醋酸体系。一方面,体系中添加无水乙酸钠作为缚酸剂,能够有效吸收反应过程中产生的溴化氢气体,避免原料及产物发生多溴代、异构化等副反应,提升了反应选择性与产品纯度。另一方面,以二氯乙烷代替冰醋酸作为反应溶剂,不仅能够保证原料与产物具有良好的溶解性,还简化了后处理流程,减少了废水量,降低了环保处理成本,符合工业化生产的绿色要求。
在中间体3的合成中,本研究采用无水乙醇作为反应溶剂。相较于传统溶剂冰醋酸,无水乙醇体系下产物质量分数从92%显著提升至99%,且产品外观由浅棕色变成淡黄色,外观品质更优。同时,避免了冰醋酸体系后处理过程中大量水洗脱酸的操作,废水量减少75%以上,大幅降低了环保处理成本与废水治理压力。
在中间体4的合成中,系统考察了亚硝酸异戊酯、亚硝酸正丁酯、亚硝酸叔丁酯3种试剂对反应的影响。在相同的反应条件下,以亚硝酸叔丁酯作为肟化试剂时,原料转化率接近100%,目标产物的质量分数在90%以上,显著优于亚硝酸正丁酯和亚硝酸异戊酯,展现出最优的反应选择性与转化效率。
4 总结
针对苯唑草酮现有合成工艺中存在的合成步骤冗长、“三废”排放量大及生产成本高等问题,本研究开展了探索研究,成功开发出一条高效、环保、经济的工业化合成路线。通过系统的文献调研和多路线对比分析,最终选定以来源广泛、价格低廉的2,3-二甲基苯胺为起始原料,经重氮化、溴化、氧化、肟化、成环与插羰化6步反应合成了苯唑草酮。与现有的工艺路线相比,该路线不仅原料易得、步骤简洁,且“三废”排放量显著减少,总收率较高,兼具经济性与环境友好性,展现出突出的工业化应用潜力,为苯唑草酮的规模化生产提供了可靠技术支撑。